

2026年9月25日,美国FDA正式发布《机器人辅助手术设备上市前申报》草案指南,这也是全球监管机构首次针对机器人辅助手术设备形成系统性的上市前申报框架。全文共50页,覆盖510(k)、PMA、De Novo等全部主流申报路径,公开征求意见截止日期为2026年11月24日,草案同时明确将这类设备定义为由医生遥操作、软件控制的手术系统,医生通过控制台操纵一个或多个执行器械,设备可支持开放手术、微创手术或经自然腔道手术三类临床场景。
FDA同步宣布,将于2026年12月2日至3日召开机器人医疗器械专题研讨会,重点讨论远程操作和高度自主机器人两类暂未纳入本次草案的产品,后续大概率会针对这一细分赛道形成独立的监管路径。
本次草案清晰划定了规则的适用范围,避免了此前行业普遍面临的申报边界模糊问题,常规主从式手术机器人,适用于开放、微创、经自然腔道手术场景,由医生直接控制或全程监督的系统,都属于本次草案的覆盖范围,可直接依托510(k)、PMA、De Novo三类路径推进申报。
而术前规划与手术导航系统、血管内介入机器人、远程手术系统、高度自主机器人四类产品暂未纳入本次框架,FDA明确建议这类产品的开发企业通过Q-Submission程序提前与监管方沟通,部分非临床测试内容可参考本次草案要求,但直接套用常规腔镜机器人的申报框架,很容易遗漏通信距离、自主决策逻辑和远端救援机制等核心风险点。
本次草案没有停留在原则性表述,而是针对手术机器人软硬耦合、临床场景复杂的特性,明确了全流程的申报要求。
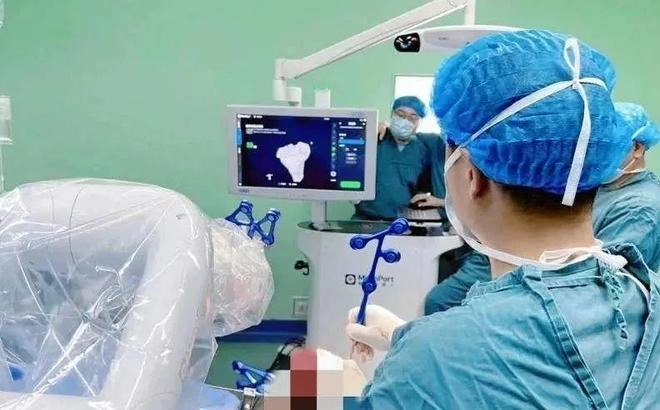
整机性能测试层面,FDA要求申报资料必须证明整机在真实手术环境中的响应能力,以及断电、信号异常或机械故障时的停机、恢复和紧急撤出机制,核心测试项目覆盖系统总延迟、控制稳定性、机械臂运动学与工作空间、器械碰撞防护、物理稳定性、视野与图像质量、故障恢复和紧急撤出全流程,其中延迟测试要求尤为细致,企业需分别测量医生手部输入、器械末端动作和画面反馈之间的累计延迟,测试条件必须覆盖最大处理负载和代表性临床配置,FDA建议至少测试3台设备,样本量不足时必须给出合理解释,非临床性能测试不能仅覆盖“正常工作状态”,必须同时覆盖子系统、完整系统两个层级,并尽可能模拟真实临床和最差工况条件,系统延迟需覆盖平移、旋转、器械开合全场景数据,最大负载下的延迟表现必须符合明确的临床安全阈值,同时系统需具备断线、电磁干扰等极端故障下的失效保护机制。
软件与网络安全层面,FDA将手术机器人软件统一纳入“增强级”文档审核层级,网络安全测试范围不再局限于设备本身,而是延伸到整套医院运行环境,明确要求当机器人连接到已被入侵的医院网络时,系统仍需完成完整的风险评估,服务器、数据库、云服务、公共和专用网络全部纳入检查范围,软件部分需完整提交功能说明、架构设计和风险管理文档,以及单元测试、集成测试和整机验证的全流程数据。
培训与人因设计层面,培训不再只是上市后的售后环节,FDA要求申报资料中必须包含完整的培训方案,并验证不同经验水平的医生、床旁助手和器械护士,都能通过对应培训达到操作胜任要求,人因测试覆盖界面操作、报警响应、器械更换和紧急转为开放或腹腔镜手术等关键场景,对于依赖经销商或临床中心开展培训的企业,课程内容、考核标准和记录方式都必须纳入受控文件管理。
临床与标签管理层面,FDA直接列出9项可用于手术机器人申报的常用临床终点,分别是住院时间、术中不良事件、输血率(估算失血量)、术式转换率、30天内术后不良事件、30天内再入院率、30天内再手术率、死亡率和手术时间。对于新进入美国市场的手术机器人,通常需要提交完整临床数据,已获FDA授权的系统如果新增适应症、进入儿科等特殊人群、采用差异化技术路径,或提出优效性主张,也可能需要补充对应的临床证据。草案同时保留了行业熟悉的“伞式手术”负担减轻机制,企业可以选择一个复杂度和风险较高的“伞式手术”积累体内临床数据,再支持同一专科内风险较低、手术步骤相近的“覆盖手术”申报,适用范围由手术步骤、解剖部位和风险水平共同决定,不能直接延伸到超出临床证据支持的疾病治疗效果宣称。
这份草案的落地,直接改变了国产手术机器人此前出海时“规则模糊、反复补料”的状态,同时也提出了全新的合规要求。
首先是验证工作必须大幅前移,系统延迟、器械兼容性、故障处置、培训效果和人因研究,需要在产品设计冻结前就纳入完整试验计划,如果等产品定型后再补申报材料,很多问题会牵动软件、机械臂和临床方案整体返工,国产厂商需要将FDA的相关要求纳入早期产品定义阶段,而不是等到注册申报环节才启动。
其次是境外临床数据的“可比性”门槛明确,境外临床数据可用于美国申报,但FDA要求数据能够代表美国目标患者群体和典型手术室场景,患者的人口学特征、合并症分布,术者的培训经历和操作习惯,都需要与美国拟使用人群相匹配,国内多中心临床数据有机会被直接采用,但企业需要提前说明人群和手术流程的可比性,在设计临床方案阶段就考虑美国目标人群的代表性。
第三是培训体系需从“售后环节”转为“注册组件”,培训方案、考核标准和记录方式需要作为受控文件纳入申报资料,此前国产厂商普遍依赖经销商或临床中心开展培训的模式需要重构,经销商的培训能力需要完成验证和文档化,培训效果也要实现可量化评估。
最后是远程手术和自主机器人企业需单独规划,这两类产品不在本次草案框架内,直接套用常规腔镜机器人的申报框架很容易遗漏关键风险,更稳妥的做法是在产品开发早期就通过Q-Submission与FDA确认验证边界。
从当前国产厂商的出海进展来看,头部企业已经在不同赛道取得阶段性成果,天智航已获欧盟CE认证,通过收购的美国MPO公司作为申报主体,已向FDA提交骨科手术机器人510(k)申请并获正式受理;微创机器人旗下鸿鹄骨科机器人已获FDA认证,腔镜机器人尚在审批流程中;精锋医疗MP1000多孔腔镜机器人已在国内获全科室注册,CE认证稳步推进中,已完成多国临床试验;春风化雨(三友医疗联营)旗下脊柱手术机器人预计2026年底获FDA批准,欧盟认证同步推进。
整体来看,国内头部手术机器人企业已陆续取得欧盟CE、东南亚及中东多国注册证,正稳步推进美国FDA注册,在迈过获证门槛后,不同企业正根据自身产品特征与渠道优势,逐步形成与国际头部厂商差异化的海外推广路径。
结合草案要求和出海节奏,国产厂商可以按照轻重缓急逐步落地对应工作,优先级最高的三项任务分别是在设计冻结前把延迟测试、故障恢复、人因研究纳入设计验证计划,在临床方案设计阶段完成国内临床数据与美国目标人群的可比性评估,在申报准备阶段把培训方案完成文档化、受控化处理并纳入申报资料。
优先级居中的三项任务则是在产品开发早期为远程或自主机器人产品线通过Q-Submission确认监管路径,在2026年12月重点关注FDA专题研讨会获取远程和自主机器人的最新监管信号,在临床策略制定阶段充分利用“伞式手术”机制降低整体临床数据负担。
从市场环境来看,这份FDA手术机器人上市前申报草案的落地,不是出海门槛的突然抬升,而是全球手术机器人行业从“创新先行”转向“规则明确”的标志性节点。它把此前散落在不同申报案例中的隐性要求,转化为全行业可参照的公开标准,既抬高了合规底线,也为真正具备技术积累和临床验证能力的国产厂商,扫清了此前长期面临的规则模糊、预期不稳的出海障碍。
而对于国产厂商而言,与其将其视为出海的新增负担,不如把它当成一次对齐全球顶级监管要求、系统性补全产品合规短板的契机。那些能在产品定义、测试验证、临床设计和体系搭建阶段就提前完成FDA要求内化的企业,不仅能大幅降低美国市场的申报返工风险,更能依托这套经过全球最严格监管验证的产品能力,快速打通欧盟、东南亚、中东等其他海外市场的注册路径,最终在全球手术机器人市场形成真正差异化的长期竞争力。
另外随着后续远程手术、高度自主机器人等细分赛道的监管规则逐步清晰,整个行业的创新边界也将进一步打开,国产手术机器人的全球化落地,也正在从零散的单点突破,转向体系化合规、多市场并行的全新发展阶段。