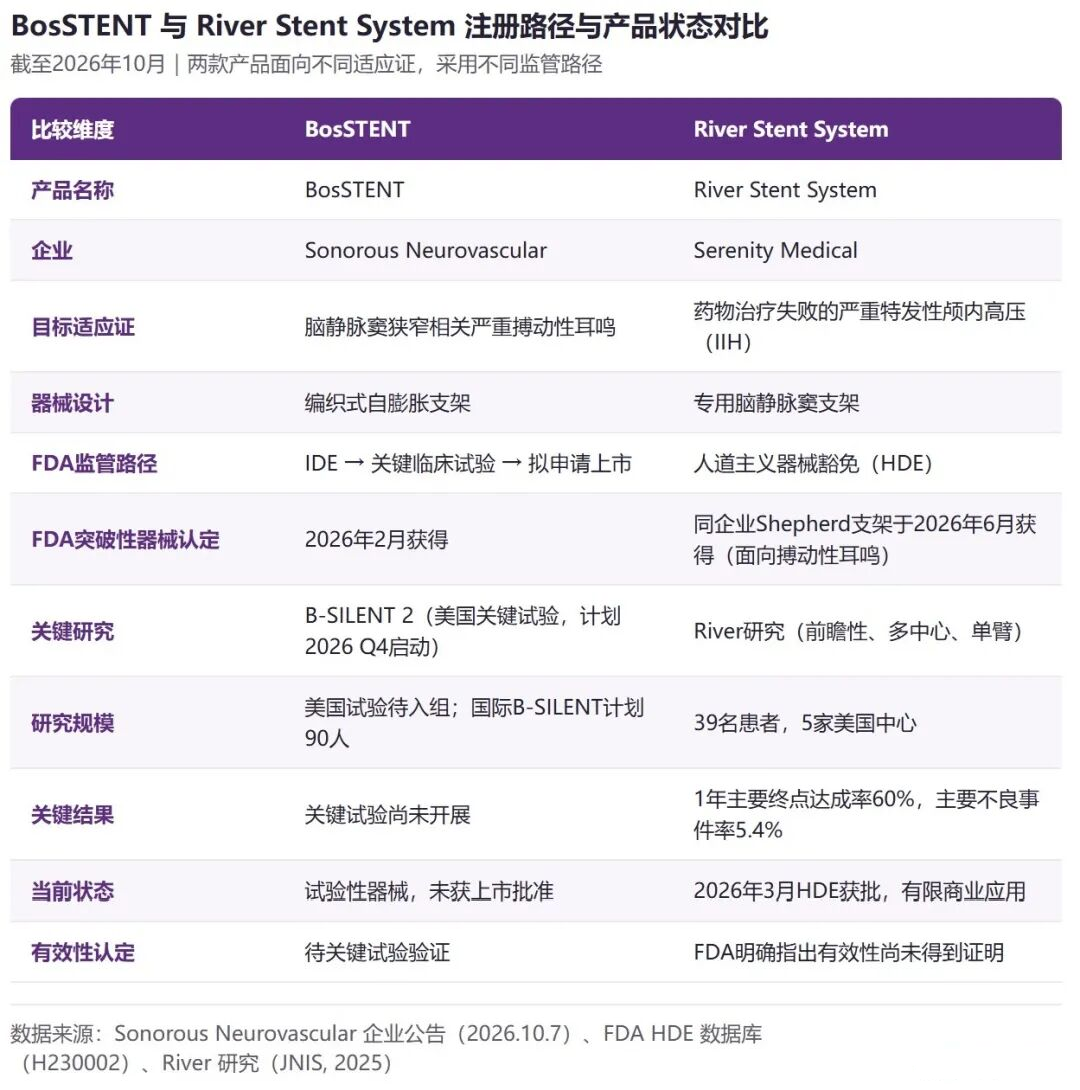
2026年10月2日,FDA批准美国企业Sonorous Neurovascular的BosSTENT脑静脉窦支架进入关键临床试验(IDE)。半年前的3月30日,另一家美国企业Serenity Medical的River支架系统已通过人道主义器械豁免(HDE)途径获得FDA批准。
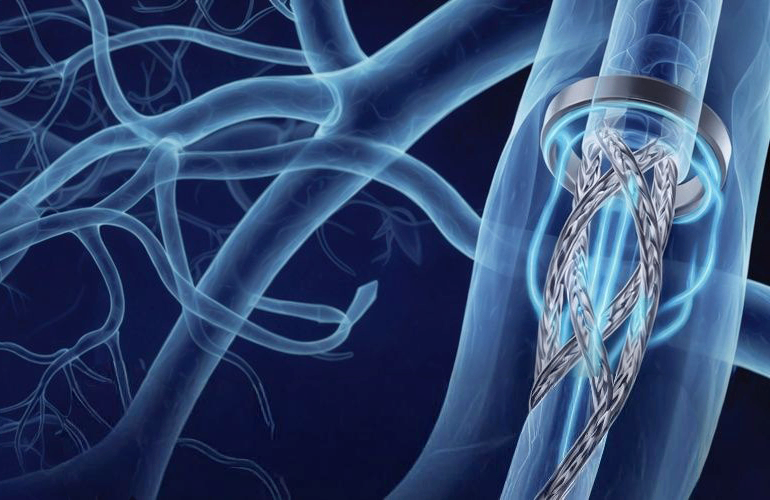
两款产品都是专为脑静脉窦设计的支架,但面向不同的疾病。BosSTENT的目标适应证是脑静脉窦狭窄引起的严重搏动性耳鸣,River用于药物治疗失败的严重特发性颅内高压(IIH)。在此之前,脑静脉窦狭窄的介入治疗主要依赖通用血管支架。专用器械和独立适应证的同步出现,意味着这一细分领域正在建立自己的产品体系和证据基础。
# 同一血管,不同疾病
搏动性耳鸣和特发性颅内高压都可能与脑静脉窦狭窄有关,部分患者同时具备两种诊断。但两者的临床表现、治疗目标和终点评价不同。
搏动性耳鸣的主要症状是患者听到与心跳同步的声音,部分病例可归因于静脉窦狭窄导致的异常血流。治疗的首要目标是消除或缓解耳鸣。特发性颅内高压则涉及颅内压力异常升高,可能导致头痛、视乳头水肿和视力损害,治疗需要降低颅内压、保护视功能,耳鸣仅是部分患者的伴随症状。
疾病差异直接影响了注册策略。搏动性耳鸣患者群体较大,可以支撑常规关键临床试验;严重IIH中药物治疗失败的情形更为罕见,患者面临的风险更高,适合通过HDE等特殊监管途径推进。
# BosSTENT:从突破性认定到关键试验
Sonorous在2026年完成了密集的监管推进。2月,BosSTENT获得FDA突破性医疗器械认定;4月,配套的BosCATH支撑导管获得FDA 510(k)许可(编号K254046);10月2日,BosSTENT获得IDE批准。公司计划于2026年第四季度在美国启动B-SILENT 2关键试验入组。
BosCATH是输送导管,其510(k)许可不等于BosSTENT支架获准商业销售。BosSTENT目前仍属于试验性器械。
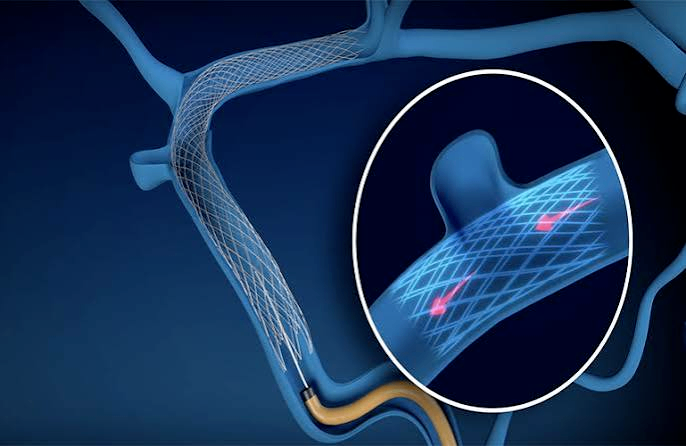
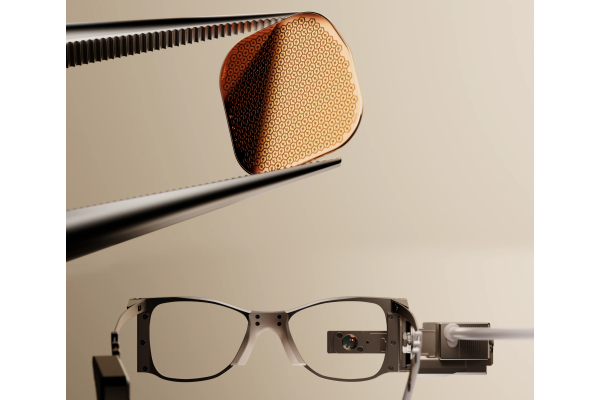
BosSTENT采用编织式自膨胀设计,针对脑静脉窦的大直径和几何结构开发。在美国试验之前,Sonorous已在法国和加拿大开展国际临床研究B-SILENT(NCT07070089),计划入组90人,采用单组、开放标签设计,截至2026年8月仍在招募中。美国B-SILENT 2是独立的关键试验,具体方案和入组规模应以正式注册信息为准。
BosSTENT此前有一篇2025年发表于《Interventional Neuroradiology》的27例研究。该论文已于2026年4月被出版方Sage列入关注声明(Expression of Concern),原因是同行评审流程未达到期刊要求,内容正在复核。出版方尚未就论文科学内容作出最终判定。在关键试验数据公布之前,BosSTENT的临床证据仍待独立建立。
# River支架:HDE批准与证据边界
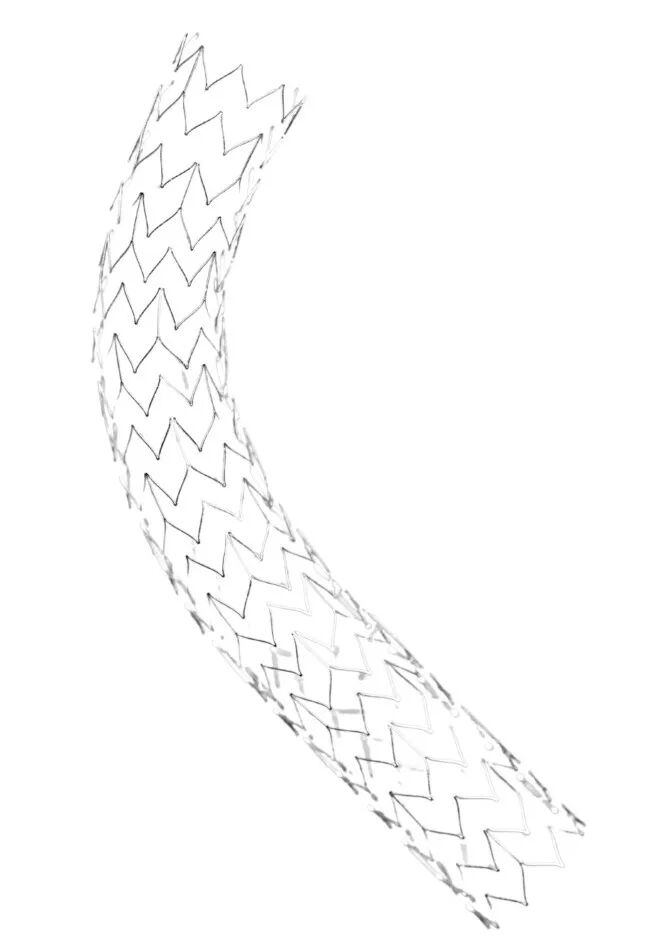
Serenity Medical的River Stent System于2026年3月30日获得FDA HDE批准(编号H230002),适应证为药物治疗失败的严重特发性颅内高压成人患者。
支撑批准的River研究是一项前瞻性、多中心、单臂试验,在美国5家中心纳入39名患者。一年随访时,主要综合获益终点达成率为60%,主要不良事件发生率为5.4%。研究引用的脑脊液分流术历史数据显示不良事件率为51.7%,但这是历史对照,并非随机头对头比较。
HDE是FDA针对年使用量不超过特定阈值的罕见疾病器械设立的审批路径。FDA在River的产品说明中明确指出,该产品的有效性尚未得到证明。HDE批准意味着监管机构认可了在特定罕见疾病情境下使用该器械的合理性,但证据标准低于常规PMA审批。River的获批不能等同于静脉窦支架已被普遍批准用于治疗搏动性耳鸣。
Serenity同时在开发面向搏动性耳鸣的Shepherd支架,并于2026年6月披露其获得FDA突破性器械认定。在搏动性耳鸣适应证上,BosSTENT并非唯一的专用候选产品。
# 汇总临床证据:改善率近90%,但以观察性研究为主
2026年发表的两项Meta分析,提供了静脉窦支架治疗迄今较完整的汇总数据。
《Otology & Neurotology》10月发表的系统综述纳入32项研究、850名患者,其中641名与IIH相关,209名为孤立性搏动性耳鸣。合并耳鸣改善率89.8%,完全缓解率87.1%,末次随访复发率10.9%。
《AJNR》6月发表的Meta分析纳入40项研究、995名患者,重点比较编织式与激光切割式两种支架结构。总体完全缓解率91.59%,复发率7.77%,并发症率3.57%。亚组比较中,编织式完全缓解率89.51%,激光切割式89.04%;编织式复发率7.20%,激光切割式7.91%。两种支架结构的比较均未观察到统计学显著差异。
两组数据的局限需要放在一起理解。纳入的原始研究以回顾性和观察性设计为主,患者经过筛选,随访时长和使用器械各异。两项Meta分析纳入的原始文献可能存在重叠,不能将850人与995人简单相加。合并改善率反映的是已发表研究中接受治疗患者的整体趋势,不等于某一款产品在更广泛患者群体中的确定疗效。
对编织式支架的开发者而言,现有汇总证据支持静脉窦支架治疗总体有效,但尚不能从已有临床数据证明编织式设计的疗效优势。专用器械差异化的论证,可能更多需要依赖解剖适配性、输送性能和长期通畅率等方面的独立验证。
# 患者筛选:中国研究的提示
2026年8月,北京友谊医院团队在《European Radiology》发表了一项58名搏动性耳鸣患者的回顾性研究。三个月随访显示,49人(84.5%)达到良好临床结局,9人未达标。9名结局不佳的患者均属于双侧横窦非均衡优势类型,而横窦优势相对均衡的20名患者中没有观察到同类不良结局。
这一结果提示,术前对横窦优势结构进行影像学评估,可能有助于预测治疗效果。研究的规模和设计——单中心、58人、回顾性、仅三个月随访——限制了结论的普适性,不能将其视为经过外部验证的临床决策规则。
但它指向一个对器械开发同样重要的问题:在这一领域,解剖学筛选标准可能与支架本身的技术性能同样影响治疗结果。对于正在设计关键临床试验的企业,入选标准的精确度将直接影响试验数据和最终的产品标签范围。
# 从通用器械到专用产品
脑静脉窦介入正在经历从通用器械到专用产品的转变。River的HDE批准证明了独立注册路径的可行性,BosSTENT的IDE获批开启了针对搏动性耳鸣的关键试验,Serenity的Shepherd支架也已获得突破性认定。但截至目前,已进入有限商业应用的仅River一款,且适应证限于药物治疗失败的严重IIH,有效性仍待进一步证据支持。在搏动性耳鸣方向上,还没有专用支架获得上市批准。
对于国内神经介入领域,这一细分方向值得持续关注。中国已有临床团队开展静脉窦支架治疗并发表研究成果,但专用器械的注册路径、医疗收费标准和实际手术规模仍需独立评估。当海外产品逐步明确适应证边界、积累关键试验数据时,国内企业评估这一方向的条件也将更加具体。